维奈克拉
更新日期: 2026-03-10
PDE/OEL数值

PDE-经口
数值:请解锁查看
*OEL 数值用于评估工作场所的职业健康风险,建议结合专业的职业健康评估服务。
解锁全部数值物质基础信息
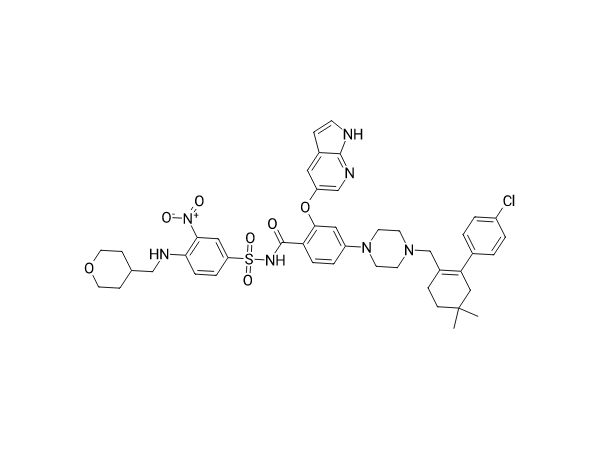
4-(4-{[2-(4-氯苯基)-4,4-二甲基环己-1-烯-1-基]甲基}哌嗪-1-基)-N-({3-硝基-4-[(四氢-2H-吡喃-4-甲基)氨基]苯基}磺酰基-2-(1H-吡咯并[2,3-b]吡啶-5-氧式)苯甲酰胺
其他抗肿瘤药
药理学信息
本品适用于与阿扎胞苷联合用于治疗因合并症不适合接受强诱导化疗,或者年龄75岁以上的新诊断的成人急性髓系白血病患者;或用于治疗慢性淋巴细胞白血病(包括小淋巴细胞淋巴瘤);或用于治疗复发或难治性套细胞淋巴瘤。
用法用量
急性髓系白血病
在治疗急性髓系白血病时,本品在每个疗程的第1-7天需要与阿扎胞苷联用(阿扎胞苷剂量为75 mg/m2,皮下注射)。本品在饭后口服。在治疗开始的1-3天为剂量爬坡期,每天的剂量分别为:第1天100 mg,第2天200 mg,第3天400 mg。从第4天开始,维奈克拉的剂量固定为400 mg/天,每个疗程持续28天。此外,在治疗急性髓系白血病时,本品还可与地西他滨(疗程1-5天,每天20 mg/m2)或阿糖胞苷(疗程1-10天,每天20 mg/m2),在与地西他滨联用时,维奈克拉的给药剂量与与阿扎胞苷联用时一致;在与阿糖胞苷联用时,在剂量爬坡期结束后的疗程第4天开始,剂量改为600 mg/天。本品按疗程与其他药物联用给药,直至疾病进展或发生不可耐受的毒性反应。
如因服用本品出现不良反应,请参考以下标准暂停用药或终止服用本品。
出现不良反应时暂停用药的指南如下所示:
| 不良反应 | 处理 |
|---|---|
| 4级中性粒细胞减少症 | 获得缓解后首次发作:停药至恢复至3级或以下,恢复停药前剂量。获得缓解后第二次及后续发作:停药至恢复至3级或以下,恢复停药前剂量,但服药21天后需停药7天。 |
| 4级血小板减少症 | 获得缓解后首次发作:停药至恢复至2级或以下,恢复停药前剂量。获得缓解后第二次及后续发作:停药至恢复至2级或以下,恢复停药前剂量,但服药21天后需停药7天。 |
与中强效CYP3A抑制剂并用时,本品的血药浓度可能会升高。因此,应参考以下标准考虑使用本品:
| 并用药 | 剂量渐增 | 维持给药期 |
|---|---|---|
| 中效CYP3A抑制剂 | 将此药的剂量减少至一半以下。 | |
| 强效CYP3A抑制剂 | 该药剂量第一天应减少至10 mg,第二天应减少至20 mg,第三天起应减少至50 mg。 | 剂量减少至50 mg |
未经治疗的慢性淋巴细胞白血病(包括小淋巴细胞淋巴瘤)
与其他抗肿瘤药物联合使用,在治疗的前5周逐步提高给药剂量(每日一次,持续7天),具体为:第1周20 mg/天,第2周50 mg/天,第3周100 mg/天,第4周200 mg/天,第5周400 mg/天。在随后的维持治疗期内,每日一次餐后口服400 mg。可根据患者病情酌情减少剂量。
复发性或难治性慢性淋巴细胞白血病(包括小淋巴细胞淋巴瘤)
在使用维奈克拉治疗难治性慢性淋巴细胞白血病时,在治疗的前5周逐步提高给药剂量,具体为:第1周为20 mg/天,第2周为50 mg/天,第3周为100 mg/天,第4周为200 mg/天,第5周及以后为400 mg/天。本品在饭后口服。可根据患者病情酌情减少剂量。
如因服用本品出现不良反应,请参考以下标准暂停用药、减少剂量或终止服用本品。如果在暂停一段时间后恢复服用,应进行肿瘤溶解综合征风险评估,并确定本品的剂量。
出现不良反应时暂停用药的指南如下所示:
| 不良反应 | 处理 |
|---|---|
| 4级血液学毒性(不包括中性粒细胞减少症、血小板减少症和淋巴细胞减少症) | 暂停用药,直至症状恢复至1级或以下,或恢复至基线水平,然后以暂停治疗前的相同剂量恢复治疗。如果恢复治疗后症状复发,则暂停用药,直至症状恢复至1级或以下,然后以比暂停治疗前低一级的剂量恢复治疗。 |
| 3级或4级中性粒细胞减少症 | 暂停用药,直至症状缓解至1级或以下,或恢复至基线水平,然后以暂停用药前的相同剂量恢复治疗。如果症状伴有感染,请在感染消退后恢复治疗。如果恢复给药后症状复发,请暂停用药,直至症状缓解至1级或以下,然后以比暂停用药前低一级的剂量恢复治疗。 |
| 3级或4级血小板减少症 | 暂停用药直至症状恢复至1级或以下,或恢复至基线水平,然后以与停药前相同的剂量恢复给药。如果恢复给药后症状复发,请停药直至症状恢复至1级或以下,然后以比停药前低一级的剂量恢复给药。 |
| 肿瘤溶解综合征 | 应暂停用药直至肿瘤溶解综合征消退,之后应以与暂停用药前相同的剂量或下一个较低的剂量水平恢复治疗。如果需要暂停用药2周或更长时间,应以比暂停用药前更低的下一个剂量水平恢复治疗。 |
| 3 级或 4 级非血液学毒性(不包括肿瘤溶解综合征) | 暂停用药直至症状恢复至≤1级或基线水平,然后以与停药前相同的剂量水平恢复给药。如果恢复用药后症状复发,则停药直至症状恢复至≤1级或基线水平,然后以比停药前低一级的剂量水平恢复给药。 |
剂量水平如下所示:
| 剂量水平 | 每日剂量 |
|---|---|
| 剂量水平5 | 400 mg |
| 剂量水平4 | 300 mg |
| 剂量水平3 | 200 mg |
| 剂量水平2 | 100 mg |
| 剂量水平1 | 50 mg |
| 剂量水平0 | 20 mg |
| 剂量水平-1 | 10 mg |
与中强效CYP3A抑制剂并用时,本品的血药浓度可能会升高。因此,应参考以下标准考虑使用本品:
| 并用药 | 剂量渐增 | 维持给药期 |
|---|---|---|
| 中效CYP3A抑制剂 | 将此药的剂量减少至一半以下。 | |
| 强效CYP3A抑制剂 | 请勿并用 | 剂量减少至100 mg及以下 |
复发或难治性套细胞淋巴瘤
维奈克拉与依鲁替尼联合用药,成人通常每日一次饭后口服,在治疗的前5周逐步提高给药剂量,具体为:第1周为20 mg,第2周为50 mg,第3周为100 mg,第4周为200 mg,第5周及以后为400 mg。在随后的维持治疗期间,每日一次饭后口服400 mg。可根据患者病情酌情减少剂量。
如因服用本品出现不良反应,请参考以下标准暂停用药、减少剂量或终止服用本品。如果在暂停一段时间后恢复服用,应进行肿瘤溶解综合征风险评估,并确定本品的剂量。
出现不良反应时暂停用药的指南如下所示:
| 不良反应 | 处理 |
|---|---|
| 4级血液学毒性(不包括中性粒细胞减少症和淋巴细胞减少症) | 暂停用药直至症状恢复至1级或以下,或恢复至基线水平,然后恢复停药前相同剂量。如果恢复后症状复发,则应暂停用药直至症状恢复至1级或以下,然后恢复比停药前低一级的剂量。 |
| 3级或4级中性粒细胞减少症 | 暂停用药直至症状改善至1级或以下,或恢复至基线水平,然后以暂停用药前的相同剂量恢复治疗。如果症状伴有感染,请在感染消退后恢复治疗。如果恢复治疗后症状复发,请暂停用药,直至症状改善至1级或以下,然后以比暂停用药前低一级的剂量恢复治疗。 |
| 肿瘤溶解综合征 | 应暂停用药直至肿瘤溶解综合征消失,此时应以暂停用药前的相同剂量或更低的剂量水平恢复治疗。如果需要暂停用药48小时或更长时间,应以低于暂停用药前的下一个剂量水平恢复治疗。 |
| 3 级或 4 级非血液学毒性(不包括肿瘤溶解综合征) | 暂停用药直至症状改善至1级或以下,或恢复至基线水平,然后以暂停用药前相同的剂量恢复给药。如果恢复给药后症状复发,请暂停用药直至症状改善至1级或以下,或恢复至基线水平,然后以比停药前低一级的剂量恢复给药。 |
剂量水平如下所示:
| 剂量水平 | 每日剂量 |
|---|---|
| 剂量水平5 | 400 mg |
| 剂量水平4 | 300 mg |
| 剂量水平3 | 200 mg |
| 剂量水平2 | 100 mg |
| 剂量水平1 | 50 mg |
| 剂量水平0 | 20 mg |
| 剂量水平-1 | 10 mg |
与中强效CYP3A抑制剂并用时,本品的血药浓度可能会升高。因此,应参考以下标准考虑使用本品:
| 并用药 | 剂量渐增 | 维持给药期 |
|---|---|---|
| 中效CYP3A抑制剂 | 将此药的剂量减少至一半以下。 | |
| 强效CYP3A抑制剂 | 请勿并用 | 剂量减少至100 mg及以下 |
治疗急性髓系白血病:
在治疗急性髓系白血病时,本品在每个疗程的第1-7天需要与阿扎胞苷联用(阿扎胞苷剂量为75 mg/m2,皮下注射)。本品在饭后口服。在治疗开始的1-3天为剂量爬坡期,每天的剂量分别为:第1天100 mg,第2天200 mg,第3天400 mg。从第4天开始,维奈克拉的剂量固定为400 mg/天,每个疗程持续28天。此外,在治疗急性髓系白血病时,本品还可与地西他滨(疗程1-5天,每天20 mg/m2)或阿糖胞苷(疗程1-10天,每天20 mg/m2),在与地西他滨联用时,维奈克拉的给药剂量与与阿扎胞苷联用时一致;在与阿糖胞苷联用时,在剂量爬坡期结束后的疗程第4天开始,剂量改为600 mg/天。本品按疗程与其他药物联用给药,直至疾病进展或发生不可耐受的毒性反应。
治疗难治性慢性淋巴细胞白血病:
在使用维奈克拉治疗难治性慢性淋巴细胞白血病时,在治疗的前5周逐步提高给药剂量,具体为:第1周为20 mg/天,第2周为50 mg/天,第3周为100 mg/天,第4周为200 mg/天,第5周及以后为400 mg/天。本品在饭后口服。
适用说明与注意事项
适用范围
- 适用于药品共线生产中质量风险管理(QRM)评估及实施;
- 适用于清洁验证中的残留限度计算;
- 适用于劳动者安全防护装备(PPE)的评估及配备;
- 部分场景下可为药品研发申报中的杂质控制限度设定提供依据;
- 部分场景下可为化妆品、食品领域的安全使用提供支持性依据;
使用限制
- PDE评估结果应注意暴露途径的适用性,不同途径的PDE值可能存在显著差异;
- PDE评估结果与OEL评估结果部分情况下关联较为紧密但是也会具有显著的差异,部分产品的PDE结果与OEL评估结果基本不具有对应性(如眼用、耳用等药品);
- 当前数值结果是基于当前所公开的和/或所提供的数据、信息、文件、指南等制定的,随着新的信息的产生和/或新事件的发生,相应产品的PDE/OEL评估数值有可能发生改变,建议您定期/不定期关注我们的数值;
- 当前数值结果供您初步评估使用,建议您获取完整的评估报告,以便于双方在完整的评估流程、评估思路、评估结论等方面进行充分的沟通,也便于您对于评估报告的科学性有更完整的了解;
相关合规服务推荐
基于该物质的PDE/OEL 数据,我们推荐以下合规服务,助力高效完成注册申报及风险评估
共线生产评估
- 基于健康的暴露限度 HBEL 计算服务
- OEB 分级咨询服务
- PDE/ADE/OEL 数据库
- PDE/OEL 报告定制化服务
- 药品共线生产评估报告
国际药品注册
- 美国 DMF 登记
- 美国 FDA (OTC)药品注册
- 美国 IND 和 NDA 申请
- 美国 ANDA 申请
- 欧盟 CEP/ASMF/EDMF 登记
- 欧盟 CP/DCP/MRP/NP 申请
国内药品注册
- 进口/国产原料药登记
- 进口/国产药用辅料和药包材登记
- 中国 CDE 沟通交流会议申请
- 进口/国产药品临床试验申请
- 进口/国产药品上市申报
- 上市后变更申请/再注册
- 药械组合注册
遗传毒性杂质研究
- 遗传毒性杂质筛选识别
- (Q)SAR 预测服务
- 遗传毒性杂质研究方案及控制策略
- 特殊遗传毒性杂质疑难问题
GxP 合规咨询
- 中国 GMP/GVP/GSP/GCP 咨询
- 美国 FDA cGMP 咨询
- 欧盟 EU GMP 咨询
- 第三方 GxP 审计支持
CMC 研究
- 原料药/制剂杂质溯源及杂质控制研究
- 原料药/制剂杂质分离制备及杂质对照品的确证
- 原料工艺优化、参数研究及杂质限度研究